

Les cancers du sein luminaux expriment le récepteur aux œstrogènes (REα) et/ou à la progestérone (RP), et représentent 70 % des cancers du sein, soit 40 000 nouvelles patientes en France par an. Si les référentiels thérapeutiques en vigueur recommandent une prescription systématique d’hormonothérapie au stade précoce, et quasiment constante au stade avancé, la quasi-totalité des patientes au stade avancé échappera au traitement endocrinien. Pour ces patientes, il s’agit d’une maladie incurable où l’objectif premier reste l’amélioration de la survie concomitamment au contrôle des symptômes et d’une conservation de la qualité de vie. Dans la cohorte ESME, la survie au stade métastatique des cancers du sein luminaux est estimée à 47,3 mois (1). La prise en charge au stade métastatique repose sur des combinaisons associant hormonothérapie et thérapies ciblées, avec en 1re ligne les inhibiteurs de CDK4/6. En situation de 2e ligne, le traitement standard reste une hormonothérapie par fulvestrant, un SERD (inhibiteurs sélectifs des récepteurs aux œstrogènes) associé ou non à une thérapie ciblée. En situation localisée, le risque de récidive est évalué à une patiente sur quatre pour un stade II, et une sur deux pour un stade III, tandis que la moitié des rechutes survient après 5 ans (2). Ce risque est présent qu’il y ait ou non un envahissement ganglionnaire, et malgré une hormonothérapie bien conduite. Conséquemment, l’optimisation de l’hormonothérapie représente un enjeu majeur, en situation précoce comme métastatique. L’arrivée de nouvelles classes thérapeutiques comme les SERD ou les PROTAC (molécules bifonctionnelles induisant la dégradation d’une protéine pathogène) constituent des avancées importantes, et vont étoffer à moyen terme le paysage thérapeutique des cancers du sein luminaux.
Place pivot de l’hormonothérapie : rappels
Le récepteur alpha aux œstrogènes
L’expression du récepteur alpha aux œstrogènes (REα) est le principal facteur prédictif de réponse à l’hormonothérapie, puisque les œstrogènes exercent des effets mitogéniques via ce récepteur. Le blocage de la signalisation œstrogénique constitue conséquemment une pierre angulaire dans le traitement des cancers du sein hormonodépendants (RE+). Les cancers du sein qui expriment REα et/ou le récepteur à la progestérone (RP) ont une probabilité de 70 % de répondre à une hormonothérapie. Cette probabilité est plus élevée si le profil phénotypique objective à la fois une expression du REα et du RP. Ce REα possède une activité nucléaire de facteur de transcription et régule l’expression de différents gènes cibles impliqués dans la prolifération, la survie cellulaire et la progression tumorale, en réponse au 17β-œstradiol (3). Deux fonctions de transactivation AF1 (activation function 1) et AF2 situées dans la région amino-terminale de la molécule correspondent aux deux domaines actifs permettant le recrutement des protéines co-régulatrices (co-activateurs ou co-répresseurs) et modulent l’activité transcriptionnelle de REα. Il existe à la fois une régulation transcriptomique au niveau nucléaire (action génomique) et une cascade de signalisation extranucléaire (action non génomique). Il existe plusieurs isoformes du REα (de 66, 46 ou 36 kDa) qui présentent ou non les fonctions AF1 et/ou AF2. S’il existe deux récepteurs aux œstrogènes (REα et REβ), qui sont deux protéines distinctes correspondant à la traduction de deux gènes différents portés par les chromosomes 6 et 14, le REα est celui couramment analysé en routine, car l’analyse de l’expression du REβ est difficile en raison de sa faible expression dans le tissu mammaire tumoral, et une expression plus élevée dans le tissu normal. Ces deux récepteurs ont une homologie de plus de 50 %, et sont présents en proportions différentes dans chaque tissu. Les effets de la liaison des œstrogènes sont différents du fait de la présence de co-activateurs ou de co-répresseurs distincts selon le tissu et l’environnement cellulaire où ils se trouvent (4).
Les SERM
Le ciblage du REα est l’une des premières stratégies d’hormonothérapie développée avec notamment la classe des SERM (Selective Estrogen Receptor Modulators) qui permettent un blocage du récepteur par inhibition compétitive, avec une activité antagoniste prédominante au niveau mammaire, mais agoniste dans d’autres tissus, dont le chef de file est le tamoxifène.
Les SERD
L’autre classe de modulateurs du REα est constituée par les SERD (Selective Estrogen Receptor Degradation), associés à des effets anti-œstrogéniques purs, car ils induisent la dégradation du REα dans le cytoplasme, dont le chef de file est le fulvestrant. Si le fulvestrant, disponible depuis 20 ans ne s’administre que par voie intra-musculaire, une quinzaine de nouveaux SERD sont en cours de développement et s’administrent par voie orale (5).
Les inhibiteurs de l’aromatase
L’autre stratégie couramment utilisée est le blocage de la synthèse endogène périphérique des œstrogènes réalisé par l’aromatase avec les inhibiteurs de l’aromatase.
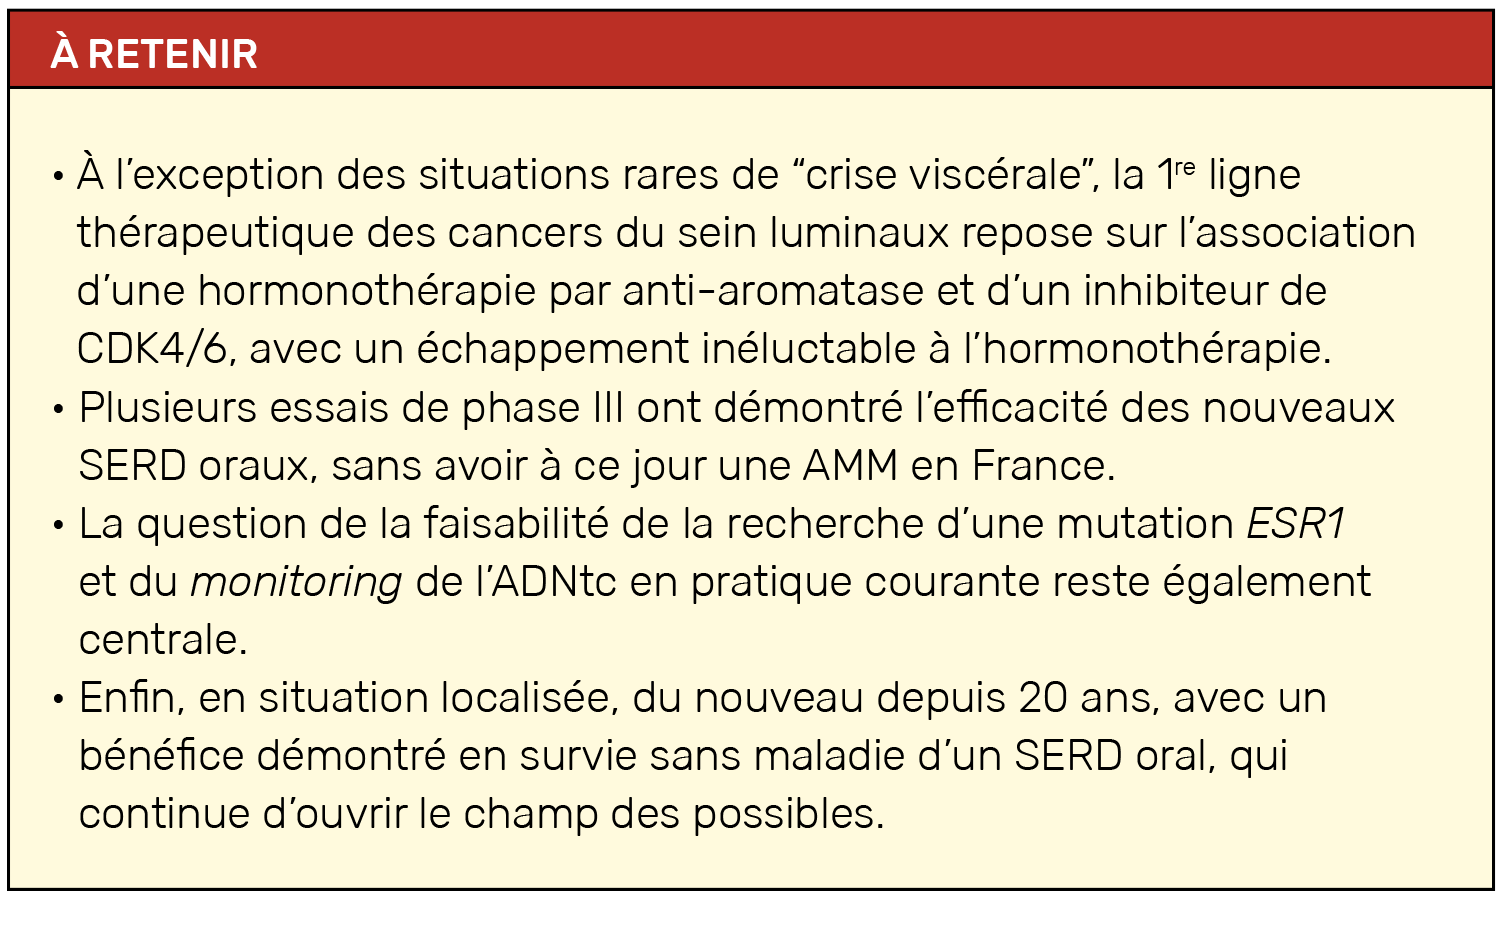
L’émergence inéluctable d’une résistance à l’hormonothérapie constitue l’écueil majeur dans la prise en charge de nos patientes.
Résistance à l’hormonothérapie : définition et mécanismes
Définition
Il n’existe pas de définition précise de la résistance à l’hormonothérapie. Elle repose principalement sur des consensus d’experts. Sont définis les concepts de résistance “primaire” et de résistance “secondaire”.
• La résistance primaire concerne les patientes qui présentent une rechute lors des 2 premières années de l’hormonothérapie adjuvante ou une poursuite évolutive lors des 6 premiers mois de l’hormonothérapie de 1re ligne en phase métastatique.
• La résistance secondaire concerne les patientes qui rechutent après les 2 premières années de l’hormonothérapie adjuvante ou dans les 12 mois qui suivent l’arrêt de l’hormonothérapie adjuvante ou qui présentent une poursuite évolutive après les 6 premiers mois de l’hormonothérapie de 1re ligne en phase métastatique.
Mécanismes moléculaires
Les mécanismes moléculaires à l’origine de cette résistance sont multiples et impliquent une série de changements adaptatifs complexes des cellules tumorales. Parmi ces mécanismes de résistance figurent :
• des modifications de l’expression et de l’activité du REα,
• des altérations de la signalisation œstrogénique,
• une dérégulation du cycle cellulaire
• et l’activation des voies de signalisation qui gouvernent la survie et la prolifération cellulaire (6).
Les altérations du gène ESR1
En particulier, des altérations du gène ESR1 qui code pour le REα ont été identifiées comme mécanisme majeur de résistance aux anti-aromatases ou au tamoxifène, avec différentes anomalies génomiques telles que les amplifications, les réarrangements ou les mutations.
Les mutations du gène ESR1 sont retrouvées dans 30 à 40 % des cas dans le cancer du sein métastatique hormonodépendant après exposition à une hormonothérapie type anti-aromatase (7). Ces mutations du gène ESR1 conduisent à des mutations dans la région C-terminale de la protéine, et correspondent à un mécanisme acquis de résistance aux inhibiteurs de l’aromatase. En effet, ces mutations ont rarement été retrouvées au stade initial de la prise en charge des patientes, puisqu’elles sont décrites dans moins de 1 % des profils mutationnels de cancer du sein localisé, mais elles apparaissent la plupart du temps après plusieurs années de traitement, avec, au sein d’études rétrospectives, un chiffre de 39 % retrouvé parmi les cancers du sein métastatiques résistants aux inhibiteurs de l’aromatase. Plusieurs études ont montré la possibilité d’une détection précoce de cette mutation dans l’ADN tumoral circulant (ADNtc). La plupart des mutations sont retrouvées dans le domaine de liaison du ligand entraînant une activation du gène et de la prolifération cellulaire, indépendamment du ligand, avec activation constitutive du REα. Les mutations les plus fréquemment décrites sont Y537S, C ou N et D538G (8). Des études précliniques ont montré que, dans ce cas-là, des augmentations progressives de dose par fulvestrant devaient être envisagées à visée d’efficacité. Or le seul SERD actuellement approuvé est le fulvestrant, avec une voie d’administration intramusculaire et des propriétés pharmacologiques qui limitent la majoration de dose (9).
C’est dans ce contexte qu’émergent ces nouveaux anti-œstrogènes que sont les SERD oraux, qui ciblent la mutation de résistance ESR1 des récepteurs aux œstrogènes tumoraux. En se liant à ces récepteurs, ils forment une protéine instable dégradée par la voie du protéasome, permettant une efficacité théorique sur cette mutation.
Nouveaux SERD : quelles données d’efficacité en situation métastatique ?
L’essai de phase III EMERALD (10)
Il s’agit de la première étude à rapporter des résultats positifs en faveur d’un SERD oral, l’élacestrant. Dans cette étude, 447 patientes ménopausées, qui avaient déjà reçu une ou deux lignes d’hormonothérapie, dont une avec des anti-CDK4/6, ont été randomisées entre l’élacestrant ou une hormonothérapie standard seule (fulvestrant ou inhibiteur de l’aromatase), et une mutation d’ESR1 était recherchée sur l’ADNtc à l’inclusion.
Il existe un bénéfice modeste en survie sans progression (SSP) en faveur de l’élacestrant avec un hazard ratio de 0,7 (IC 95 % : 0,552-0,880 ; p = 0,0018) avec une médiane de SSP passant de 1,91 à 2,79 mois. L’efficacité du SERD oral semble plus importante dans le sous-groupe de patientes avec une tumeur porteuse d’une mutation ESR1 (HR = 0,546 ; IC 95 % : 0,387-0,768 ; p = 0,0005) et un quart des patientes toujours en traitement à 1 an. Si la médiane de survie globale (SG) n’est pas atteinte, l’analyse intermédiaire objective une tendance en faveur de l’élacestrant, en particulier dans la population ESR1 muté.
En termes d’effets secondaires, la fatigue, des arthralgies et des nausées étaient principalement retrouvées.
Cette étude confirme l’efficacité d’un SERD oral par rapport au fulvestrant, avec un bon profil de tolérance, en particulier dans les tumeurs avec mutation ESR1. L’élacestrant a été le premier SERD oral approuvé par l’agence européenne des médicaments, après progression sous anti-CDK4/6 + fulvestrant en cas de présence d’une mutation ESR1, mais le traitement n’est pas disponible actuellement en France.
Les essais AMEERA-3 (11) et acelERA (12)
Deux essais de phase II randomisés ont été présentés à l’ESMO en 2022 évaluant des SERD oraux, l’essai AMEERA-3 avec l’amcénestrant, et l’essai acelERA avec le girédestrant. Pas de bénéfice démontré en termes de SSP pour les deux molécules, avec un profil de tolérance médiocre pour l’amcénestrant (toxicité digestive, asthénie), et un arrêt de développement de cette molécule. Dans ces deux études, environ 40 % des patientes étaient porteuses d’une mutation ESR1 avec certaines présentant une résistance immédiate aux SERD oraux, et la nécessité à l’avenir d’identifier des mutations ESR1 sensibles ou résistantes à ces mêmes SERD et les patientes susceptibles de présenter une réponse prolongée.
L’essai de phase III EMBER-3 (13)
Les résultats de cet essai ont été présentés au SABCS 2024. Il évaluait l’efficacité de l’imlunestrant et a randomisé 874 patientes avec un cancer du sein RH+/HER2- progressives après une 1re ligne d’anti-aromatase ± inhibiteur de CDK4/6 en trois groupes :
• imlunestrant seul (331 patientes),
• imlunestrant + abémaciclib (213 patientes)
• ou hormonothérapie standard par exémestane ou fulvestrant (330 patientes).
Le critère de jugement principal était la SSP chez toutes les patientes et chez celles présentant une mutation ESR1 (pour les deux groupes en monothérapie). L’âge médian des patientes était de 61 ans, 55,5 % présentaient des métastases viscérales et 59,8 % avaient au préalable bénéficié d’un inhibiteur de CDK4/6. Une mutation ESR1 était retrouvée chez 38,7 % des patientes du bras hormonothérapie standard et imlunestrant.
Chez les patientes avec une mutation ESR1, la médiane de SSP était de 5,5 mois avec l’imlunestrant versus 3,8 mois avec l’hormonothérapie (HR = 0,62). Cette amélioration n’était pas retrouvée dans la population globale. L’adjonction d’abémaciclib était associée à une amélioration de la SSP dans la population globale et dans la population mutée, en comparaison à l’imlunestrant seul avec respectivement 9,4 versus 5,5 mois (HR = 0,57) et 11,1 versus 5,5 mois (HR = 0,53).
La tolérance de l’imlunestrant était proche de celle de l’hormonothérapie (avec plus de fatigue, diarrhée et nausées, mais principalement de grade 1). On note dans le bras imlunestrant des épisodes de bradycardie (2 %), une perturbation du bilan lipidique (7 %), et des diarrhées (18 %), dont la majorité était de grade 1 ; un décès toxique est rapporté en lien avec une arythmie ventriculaire.
Malgré un bras témoin sous-optimal (hormonothérapie en monothérapie alors que le traitement standard actuel repose sur l’association fulvestrant + thérapie ciblée), ces résultats sont encourageants, en particulier chez les patientes présentant des mutations ESR1. Si les bénéfices thérapeutiques semblent plus importants en association avec des inhibiteurs de CDK4/6, et ce, indépendamment d’une mutation ESR1, il faut noter les résultats décevants de l’essai PersevERA, dont l’analyse primaire a été présentée à l’ASCO cette année. Aucune différence n’a été observée en termes de SG entre le girédestrant associé au palbociclib et le létrozole associé au palbociclib, en situation de 1re ligne métastatique. Il a été démontré une amélioration numérique de la SSP en faveur du bras avec le girédestrant, mais non significative (HR = 0,89 ; 0,76-1,05) (14). Le girédestrant continue d’être évalué en situation de 1re ligne, avec notamment l’essai pionERA, versus fulvestrant et en combinaison avec un inhibiteur de CDK4/6 chez les patientes en rechute sous hormonothérapie adjuvante (15).
Nouveautés en situation de 2e ligne : données transformantes de l’essai evERA (16)
On l’a dit, l’intérêt des SERD oraux repose sur une antagonisation spécifique et complète des récepteurs aux œstrogènes, outre leur administration orale et une tolérance meilleure en comparaison à nos hormonothérapies standard. Par ailleurs, ces SERD ciblent la mutation de résistance ESR1 des récepteurs aux œstrogènes tumoraux : en se liant à ces récepteurs, ils forment une protéine instable dégradée par la voie du protéasome, ce qui permet, en théorie, une efficacité sur cette mutation. La plupart des études présentées jusque-là et sus-citées comparaient un SERD oral à une hormonothérapie seule, ce qui ne correspond pas stricto sensu à notre pratique courante. Les résultats de l’essai evERA sont les premiers à comparer l’association SERD oral (girédestrant) en combinaison à un inhibiteur de PI3K (évérolimus) versus hormonothérapie standard (exémestane ou fulvestrant ou tamoxifène) en combinaison avec l’évérolimus. Le girédestrant (GDC-9545) est un antagoniste complet du récepteur aux œstrogènes, associé à une meilleure activité antiproliférative que les SERD connus.
Schéma de l’essai evERA
Dans cette étude, 373 patientes avec un cancer du sein luminal métastatique déjà prétraitées par au plus deux lignes d’hormonothérapie, progressives sous inhibiteurs de CDK4/6, naïves de toute chimiothérapie en phase avancée, ont été randomisées selon un schéma 1:1 pour recevoir :
• l’association girédestrant (30 mg/j) et évérolimus (10 mg/j) pour 183 d’entre elles
• et l’association évérolimus et hormonothérapie standard (exémestane ou fulvestrant ou tamoxifène selon les pratiques courantes, et l’hormonothérapie préalable reçue en 1re ligne) pour les 190 autres patientes.
Les patientes pouvaient avoir déjà reçu du fulvestrant. La population était stratifiée en fonction de la présence ou non d’une mutation ESR1, la présence ou non de métastases viscérales et un traitement préalable ou non par fulvestrant. Le critère de jugement principal était la SSP dans la population des patientes mutées ESR1 et en intention de traiter (ITT), les critères secondaires, la SG, le taux de réponse et la durée de réponse.
On retrouve au sein de la population, 55 % de patientes avec une mutation ESR1, et 31 % de mutation PIK3CA. La majorité des patientes étaient ménopausées (85 %), et présentaient une maladie plutôt grave (68,9 % de métastases viscérales). Elles avaient reçu, pour 73 % d’entre elles, seulement une ligne de traitement préalable, 47 % un traitement antérieur par fulvestrant, 100 % un inhibiteur de CDK4/6, majoritairement le palbociclib (59 %), et seulement 3 % un inhibiteur de PIK3CA. Le suivi médian était de 18,6 mois.
Résultats
Il est retrouvé une médiane de SSP dans la population mutée ESR1 de 9,99 mois dans le bras girédestrant + évérolimus versus 5,45 mois dans le bras évérolimus + hormonothérapie (HR = 0,38 ; IC 95 % : 0,27-0,54 : p < 0,0001), quelle que soit l’hormonothérapie utilisée (fulvestrant ou exémestane). En ITT, la médiane de SSP était respectivement de 8,77 versus 5,49 mois (HR = 0,56 ; IC 95 % : 0,44-0,71 ; p < 0,0001). Ce bénéfice était retrouvé dans tous les sous-groupes. Les données de SG sont immatures, mais avec une tendance en faveur de l’association girédestrant + évérolimus (HR = 0,62 ; p = 0,0566 chez les mutées ESR1, et HR = 0,69 ; p = 0,0473 en ITT). Une analyse exploratoire réalisée chez les patientes sans mutation ESR1 ne démontre pas de bénéfice à l’association girédestrant + évérolimus. Le taux de réponse objective (TRO) était statistiquement augmenté dans le bras expérimental, et cela, dans tous les sous-groupes.
Concernant la tolérance, la médiane de durée de traitement était de 7,11 mois pour le girédestrant, 6,03 mois pour l’évérolimus, et de 4,62 mois dans le bras standard. On note un arrêt de traitement de 17 versus 11,8 % respectivement. Le taux d’effets secondaires de grade ≥ 3 était de 51,1 % dans le bras expérimental versus 37,1 % dans le bras standard, majoritairement de l’anémie, des hypokaliémies, des pneumonies et des stomatites.
Ces résultats sont les premiers à démontrer un bénéfice de l’association girédestrant + évérolimus dans la population générale et chez les patientes mutées ESR1. Au regard des résultats exploratoires négatifs dans la population non mutée ESR1 et du taux élevé de patientes mutées incluses, ces résultats sont probablement conduits par cette population et plaident à nouveau pour une détection précoce de la mutation ESR1 dans l’ADNtc, pour sélectionner au mieux les patientes qui bénéficieront le plus longtemps de ces traitements innovants sur la base de biomarqueurs. De nouvelles données ont été présentées cette année à l’ASCO, avec notamment l’analyse des traitements post-progression ; ceux-ci étaient globalement comparables entre les deux groupes et en cohérence avec les standards actuels, puisqu’on retrouvait 70 % de chimiothérapie, 35 % d’hormonothérapie et 25 % d’anticorps drogues-conjugués. Il est retrouvé une amélioration de la SSP2 dans la population globale (HR = 0,69 ; 0,51-0,92), et dans la population avec mutation ESR1 (HR = 0,61 ; 0,40-0,93) cohérente avec les données favorables de SG observées lors de l’analyse intermédiaire (17).
Détecter précocement une mutation ESR1 : vers un changement de paradigme ?
Il a été montré par Fribbens et al., dans une collection de plasmas prospective, que l’ADNtc d’ESR1 était détecté en moyenne 6,7 mois avant la rechute (18).
L’essai PADA-1 (19)
L’utilité clinique de la détection d’une mutation ESR1 a été investiguée dans l’essai PADA-1 qui visait à évaluer l’intérêt précoce d’un changement d’hormonothérapie en cas d’apparition de la mutation, avant la progression clinique. Cette étude de phase III innovante et française a inclus 1 000 patientes qui ont bénéficié d’un monitoring de la mutation ESR1. Parmi elles, 279 ont eu l’apparition de la mutation ESR1, dont 179 (64 %) sans progression tumorale, et qui ont pu être randomisées dans l’étape 2 de l’étude avec changement de l’anti-aromatase au profit du fulvestrant, tout en poursuivant le palbociclib. Ce changement de stratégie thérapeutique pour le fulvestrant est associé à une amélioration de la SSP (11,9 versus 5,7 mois ; HR = 0,61 ; IC 95 % : 0,43-0,86 ; p = 0,005).
Si ce monitoring ne bénéficie qu’à 18 % des patientes incluses dans l’étude, ces résultats ouvrent de nombreuses perspectives avec l’arrivée des SERD oraux, et soulignent la pertinence de l’utilisation d’un monitoring de l’ADNtc, avec la recherche d’une mutation ESR1, en routine clinique.
L’essai SERENA-6 (20)
L’essai de phase III randomisé en double aveugle SERENA-6 a monitoré l’apparition d’une mutation ESR1 en situation de 1re ligne métastatique et, en cas d’apparition de cette mutation, sans progression clinique, évalué l’intérêt d’administrer un SERD oral (camizestrant/AZD9833), molécule associée à un bénéfice en SSP dans l’étude de phase II SERENA-2 (21) dans la population ESR1 mutée. Lorsqu’une mutation ESR1 était détectée alors qu’aucune progression clinique n’était identifiée, les patientes étaient randomisées entre la poursuite de leur traitement à l’identique et le remplacement de l’inhibiteur de l’aromatase par du camizestrant (75 mg) tout en maintenant leur traitement par inhibiteur de CDK4/6. La recherche de l’apparition d’une mutation ESR1 était faite sur l’ADNtc tous les 3 mois. Au total, 3 256 patientes ont été surveillées par ADNtc, 548 patientes ont présenté une mutation ESR1 et 315 patientes ont finalement été randomisées selon une répartition 1:1. Les premiers résultats ont été présentés à l’ASCO en 2025. La durée médiane de suivi était de 12 mois.
La SSP médiane était de 16,0 mois dans le groupe camizestrant versus 9,2 mois dans le groupe inhibiteur de l’aromatase (HR = 0,44 ; IC 95 % : 0,31-0,60 ; p < 0,0001). Les courbes de SSP ont montré une séparation précoce entre les deux groupes, qui s’est maintenue à 24 mois. Le délai avant dégradation de l’état clinique et de la qualité de vie était significativement plus long avec le camizestrant (23,0 versus 6,4 mois ; HR = 0,53 ; IC 95 % : 0,33-0,82).
Les résultats finaux de la SSP2 (critère majeur pré-spécifié) ont été présentés à l’ASCO cette année avec un gain médian de SSP2 de 6,6 mois (HR = 0,63 ; 0,46-0,86), et un bénéfice sur la SSP qui se maintient au-delà de la 1re progression (22).
La tolérance était surtout marquée par des événements hématologiques liés aux inhibiteurs de CDK4/6 avec 45 et 32 % de neutropénie de grade 3 respectivement. Concernant la toxicité ophtalmologique du camizestrant, il était retrouvé 20 % de photopsie de grade 1, et deux arrêts de traitement dans chaque groupe en lien avec la toxicité.
Ces résultats suggèrent donc que chez les patientes présentant une mutation ESR1 après traitement par un inhibiteur de l’aromatase, le relais de l’inhibiteur de l’aromatase par le camizestrant associé à l’administration continue d’un inhibiteur de CDK4/6 retarde la progression de la maladie. Cet essai souligne aussi l’utilité clinique du suivi de l’ADNtc pour détecter et traiter l’émergence d’une résistance avant la progression de la maladie.
Autres modifications génomiques d’ESR1 et nouvelles stratégies
Les autres modifications génomiques d’ESR1 ont jusque-là des implications thérapeutiques modestes.
En fonction du type de modification génomique d’ESR1
• Les réarrangements génomiques ont une fréquence de l’ordre de 5 % et confèrent des propriétés nouvelles d’agressivité tumorale, avec la formation d’un transcrit de fusion sans aucune stimulation œstrogénique, et une activation de la voie de signalisation du RE indépendante du ligand.
• Concernant les amplifications d’ESR1, elles sont plus rares, de l’ordre de 1 %, avec une signification peu claire et complexe. L’apparition de cette amplification de manière isolée est un facteur de bon pronostic avec une sensibilité aux traitements hormonaux, tandis que c’est le contraire dans un contexte d’instabilité génomique.
• Les modifications épigénétiques d’ESR1, qui portent soit sur la méthylation de l’ADN, soit sur des modifications au niveau des histones, soit sur des ARN non codants, ont fait l’objet d’approches cliniques, avec notamment des combinaisons de traitements antihormonaux et de régulateurs épigénétiques, afin de diminuer la résistance. Il s’agit principalement d’inhibiteurs d’histone désacétylase (HDAC inhibiteurs) ou inhibiteurs du bromodomaine (BET inhibiteurs) qui empêchent l’interaction protéine-protéine entre les protéines BET et les histones acétylées associées aux facteurs de transcription (23).
Les PROTAC
Dans les autres pistes en cours de développement, il faut noter l’arrivée des PROTAC (PROteolysis TArgeting Chimera), des protéines qui accélèrent la dégradation des cibles thérapeutiques. Cette nouvelle génération de dégradeur du REα exploite la technologie PROTAC pour cibler le REα et le détruire. Une molécule PROTAC est une chimère perméable hétéro bi-fonctionnelle qui permet la dégradation ciblée de protéines d’intérêt ; elle est composée d’un ligand spécifique de la protéine d’intérêt, relié par un linker à un ligand spécifique d’une E3 ligase. Une partie de la molécule PROTAC se lie à la protéine cible alors que l’autre partie recrute le complexe ubiquitine ligase E3. Cette proximité entre l’ubiquitine ligase et la protéine cible facilite alors la polyubiquitination de cette dernière et sa dégradation par le système UPS (ubiquitin proteasome system) (24).
L’essai VERITAC-2 (25)
L’ARV-471/vépdégestrant évalué dans l’essai VERITAC-2 est ainsi un agent qui se fixe à l’E3 ubiquitine ligase afin de déclencher spécifiquement la dégradation du REα dans le protéasome. Les résultats de l’essai ont été présentés à l’ASCO en 2025. Les patientes (avec tumeur RH+, sans surexpression de HER2), prétraitées par hormonothérapie et inhibiteur de CDK4/6 (jusqu’à deux lignes de traitement, sans chimiothérapie), étaient randomisées entre le bras vépdégestrant (200 mg par voie orale tous les jours) et le bras fulvestrant. Les facteurs de stratification étaient la présence ou non d’une mutation ESR1, et l’existence d’une atteinte viscérale. Le critère de jugement principal était la SSP.
Les résultats objectivent une amélioration statistiquement et cliniquement significative de la SSP par rapport au fulvestrant chez des patientes atteintes d’un cancer du sein avancé ESR1m ER+/HER2- (5 versus 2,1 mois dans le bras fulvestrant ; HR = 0,57 [0,42-0,77] ; p < 0,001).
Le profil de sécurité semble favorable, avec peu d’effets indésirables (< 5 %) conduisant à une réduction de la dose ou à un arrêt du traitement. Les analyses en SG sont immatures.
Le vépdégestrant est donc le premier PROTAC à être évalué dans une étude de phase III ; ce mécanisme plus efficace de destruction du REα pourrait expliquer les meilleurs résultats dans la population mutée ESR1. D’autres PROTAC sont en cours d’études.
SERD oraux en situation adjuvante : quid novo ?
En situation localisée, l’objectif recherché est de limiter le risque de récidive afin d’améliorer la survie des patientes, via l’administration de traitements adjuvants. L’accès aux inhibiteurs de CDK4/6 est désormais possible pour les patientes à haut risque de récidive avec l’abémaciclib (26), et l’utilisation des SERD oraux pourrait également permettre d’optimiser l’hormonothérapie adjuvante. Jusque-là, l’hormonothérapie en situation adjuvante était l’apanage des anti-aromatases ou du tamoxifène, en combinaison ou non avec des analogues de LHRH, et ce, depuis les années 2000.
L’essai lidERA (27)
Parmi les nouveaux traitements hormonaux potentiellement utiles dans le cadre néoadjuvant et adjuvant, on note l’émergence d’un nouveau SERD : le girédestrant (GDC-9545). L’essai de phase III lidERA a évalué l’intérêt du girédestrant en comparaison à une hormonothérapie standard (anti-aromatase ou tamoxifène) chez des patientes porteuses d’un cancer du sein localisé RH+ HER2- à risque de rechute intermédiaire ou élevé, après la chirurgie. Le risque intermédiaire ou élevé était défini en fonction de la taille, du grade tumoral et du statut ganglionnaire. Plus de 4 000 patientes ont été randomisées (randomisation 1:1) ; les patientes non ménopausées (40 % des patientes) recevaient un analogue de LHRH dans le bras de traitement par girédestrant, et à la discrétion de l’investigateur dans le bras de traitement standard. Au total, 80 % des patientes avaient un envahissement ganglionnaire et 70 % étaient considérées à risque élevé de récidive. Le critère de jugement principal était la survie sans maladie (SSM).
Les résultats intermédiaires avec un suivi médian de 32 mois ont été présentés lors du San Antonio Breast Cancer Symposium (SABCS) 2025 et montrent une baisse de 30 % du risque de rechute en faveur du bras de traitement avec le SERD oral, et ce, quelle que soit l’hormonothérapie dans le bras standard (HR = 0,70 [0,57-0,87] ; p = 0,0014). Ce bénéfice est retrouvé dans tous les sous-groupes. Les résultats en termes de SG sont encore immatures.
De nouveaux résultats selon le statut ménopausique ont été présentés à l’ASCO cette année et on retrouve un bénéfice en termes de SSR, quel que soit le statut ménopausique (HR = 0,65 ; 0,44-0,95 chez les patientes préménopausées versus 0,74 ; 0,57-0,96 chez les patientes ménopausées) ; le girédestrant est également associé à un bénéfice en SSM à distance, à 3 ans, tant chez les femmes en préménopause que chez celles déjà ménopausées (HR = 0,58 ; 0,38-0,90 et HR = 0,76 ;0,56-1,04 respectivement) (28).
L’autre point très intéressant est celui de la tolérance, avec un taux d’arrêt inférieur dans le bras girédestrant en comparaison au bras avec l’hormonothérapie standard. On le sait, l’écueil principal de l’hormonothérapie adjuvante est celui de l’observance, puisqu’une femme sur six arrête le traitement après 1 an, en raison principalement de douleurs musculaires, ostéoarticulaires et de l’asthénie. Le fait d’arrêter ou de ne pas suivre correctement l’hormonothérapie pendant la 1re année multiplie par deux le risque de récidive à 3 ans.
Conséquemment, l’arrivée des nouveaux SERD en situation localisée ouvre une nouvelle brèche et de nombreux essais sont en cours, avec d’autres molécules, à l’instar de CAMBRIA2 (24) avec le camizestrant (AZD9833) ou en combinaison avec des inhibiteurs de CDK4/6 et vont possiblement modifier les stratégies thérapeutiques usitées pour les cancers du sein luminaux en situation localisée.
L’auteure déclare ne pas avoir de liens d’intérêt en rapport avec cet article.
Bibliographie
1. Cottu PH, Antoine A, Jacot W et al. 587P Recent nationwide overall survival trends across subtypes in 33,044 patients with metastatic breast cancer in the French ESME cohort. Ann Oncol 2025 ; 36 : S426.
2. Early Breast Cancer Trialist’ Collaborative Group. Reductions in recurrence in women with early breast cancer entering clinical trials between 1990 and 2009: a pooled analysis of 155 746 women in 151 trials. Lancet 2024 ; 404 : 1407-18.
3. Heldring N, Pike A, Andersson S et al. Estrogen receptors: how do they signal and what are their targets. Physiol Rev 2007 ; 87 : 905-31.
4. Yaşar P, Ayaz G, User SD et al. Molecular mechanism of estrogen–estrogen receptor signaling. Reprod Med Biol 2016 ; 16 : 4-20.
5. Riggs BL, Hartmann LC. Selective estrogen-receptor modulators – Mechanisms of action and application to clinical practice. N Engl J Med 2003 ; 348 : 618-29.
6. Ghosh A, Chaubal R, Das C et al. Genomic hallmarks of endocrine therapy resistance in ER/PR+HER2- breast tumours. Commun Biol 2025 ; 8 : 207.
7. Herzog SK, Fuqua SAW. ESR1 mutations and therapeutic resistance in metastatic breast cancer: progress and remaining challenges. Br J Cancer 2022 ; 126 : 174-86.
8. Liao H, Huang W, Pei W, Li H. Detection of ESR1 mutations based on liquid biopsy in estrogen receptor-positive metastatic breast cancer: clinical impacts and prospects. Front Oncol 2020 ; 10 : 587671.
9. Reinert T, Saad ED, Barrios CH, Bines J. Clinical implications of ESR1 Mutations in hormone receptor-positive advanced breast cancer. Front Oncol 2017 ; 7 : 26.
10. Bidard FC, Kaklamani VG, Neven P et al. Elacestrant (oral selective estrogen receptor degrader) versus standard endocrine therapy for estrogen receptor-positive, human epidermal growth factor receptor 2-negative advanced breast cancer: results from the randomized phase III EMERALD trial. J Clin Oncol 2022 ; 40 : 3246-56.
11. Tolaney SM, Chan A, Petrakova K et al. AMEERA-3: randomized phase II study of amcenestrant (oral selective estrogen receptor degrader) versus standard endocrine monotherapy in estrogen receptor-positive, human epidermal growth factor receptor 2-negative advanced breast cancer. J Clin Oncol 2023 ; 41 : 4014-24.
12. Martín M, Lim E, Chavez-MacGregor M et al. Giredestrant for estrogen receptor-positive, her2-negative, previously treated advanced breast cancer: results from the randomized, phase II acelERA breast cancer study. J Clin Oncol 2024 ; 42 : 2149-60.
13. Jhaveri KL, Neven P, Casalnuovo ML et al. Imlunestrant with or without abemaciclib in advanced breast cancer: updated efficacy results from the phase III EMBER-3 trial. Ann Oncol 2026 ; 37 : 532-43.
14. Turner NC, Jhaveri KL, Bardia A et al. Giredestrant (GIRE) + palbociclib (PALBO) vs letrozole (LET) + PALBO as first-line (1L) therapy in patients (pts) with estrogen receptor–positive, HER2-negative locally advanced or metastatic breast cancer (ER+, HER2– LA/mBC): Primary analysis of the phase III persevERA BC trial. J Clin Oncol 2026 ; 44 : LBA1006.
15. Clinicaltrials.gov. Hoffmann-La Roche. A phase III Randomized, Open-Label Study Evaluating Efficacy and Safety of Giredestrant Compared With Fulvestrant, Both Combined With a CDK4/6 Inhibitor, in Patients With Estrogen Receptor-Positive, HER2-Negative Advanced Breast Cancer With Resistance to Prior Adjuvant Endocrine Therapy. Disponible sur : clinicaltrials.gov/study/NCT06065748.
16. Clinicaltrials.gov. Genentech, Inc. A phase III, randomized, open-label, multicenter study evaluating the efficacy and safety of giredestrant plus everolimus compared with the physician choice of endocrine therapy plus everolimus in patients with estrogen receptor-positive, HER2-negative, locally advanced or metastatic breast cancer. 2026. Disponible sur : clinicaltrials.gov/study/NCT05306340.
17. Jhaveri KL, Rugo HS, Tolaney SM et al. Post-progression treatment (tx) analyses of evERA Breast Cancer (BC): A phase III trial of giredestrant (GIRE) + everolimus (E) in patients (pts) with estrogen receptor–positive, HER2-negative advanced BC (ER+, HER2– aBC) previously treated with a CDK4/6 inhibitor (i). J Clin Oncol 2026 ; 44 : 1016.
18. Fribbens C, O’Leary B, Kilburn L et al. Plasma ESR1 mutations and the treatment of estrogen receptor-positive advanced breast cancer. J Clin Oncol 2016 ; 34 : 2961-8.
19. Bidard FC, Hardy-Bessard AC, Dalenc F et al. Switch to fulvestrant and palbociclib versus no switch in advanced breast cancer with rising ESR1 mutation during aromatase inhibitor and palbociclib therapy (PADA-1): a randomised, open-label, multicentre, phase 3 trial. Lancet Oncol 2022 ; 23 : 1367-77.
20. Bidard FC, Mayer EL, Park YH et al. First-line camizestrant for emerging ESR1-mutated advanced breast cancer. N Engl J Med 2025 ; 393 : 569-80.
21. Oliveira M, Pominchuk D, Nowecki Z et al. Camizestrant, a next-generation oral SERD, versus fulvestrant in post-menopausal women with oestrogen receptor-positive, HER2-negative advanced breast cancer (SERENA-2): a multi-dose, open-label, randomised, phase 2 trial. Lancet Oncol 2024 ; 25 : 1424-39.
22. Bidard FC, Mayer EL, Park YH et al. First-line (1L) camizestrant (CAMI) for emergent ESR1 mutations (ESR1m) in advanced breast cancer (ABC): Final progression-free survival 2 (PFS2) from the phase III SERENA-6 trial. J. Clin. Oncol 2026 ; 44 : LBA1007.
23. Lee N, Park MJ, Song W et al. Currently applied molecular assays for identifying ESR1 mutations in patients with advanced breast cancer. Int J Mol Sci 2020 ; 21 : 8807.
24. Jin Y, Lee Y. Proteolysis targeting chimeras (PROTACs) in breast cancer therapy. ChemMedChem 2024 ; 19 : e202400267.
25. Campone M, De Laurentiis M, Jhaveri K et al. Vepdegestrant, a PROTAC Estrogen receptor degrader, in advanced breast cancer. N Engl J Med 2025 ; 393 : 556-68.
26. Johnston SRD, Toi M, O’Shaughnessy J et al. Abemaciclib plus endocrine therapy for hormone receptor-positive, HER2-negative, node-positive, high-risk early breast cancer (monarchE): results from a preplanned interim analysis of a randomised, open-label, phase 3 trial. Lancet Oncol 2023 ; 24 : 77-90.
27. Geyer C, Bardia A, Harbeck N et al. lidERA Breast Cancer (BC): Phase III adjuvant study of giredestrant vs. physician’s choice of endocrine therapy (PCET) in patients (pts) with estrogen receptor-positive, HER2-negative early BC (ER+, HER2– eBC). J Clin Oncol 2023 ; 41 : TPS616.
28. Schmid P, Geyer CE, Martin M et al. Efficacy and safety of giredestrant (GIRE) in patients (pts) with estrogen receptor–positive, HER2-negative early breast cancer (ER+, HER2– eBC) in the phase III lidERA BC clinical trial: Results by menopausal status. J Clin Oncol 2026 ; 44 : 502–502.
29. Clinicaltrials.gov. AstraZeneca. CAMBRIA-2: a phase III, open-label, randomised study to assess the efficacy and safety of camizestrant (AZD9833, a next generation, oral selective estrogen receptor degrader) vs standard endocrine therapy (aromatase inhibitor or tamoxifen) as adjuvant treatment for patients with ER+/HER2- early breast cancer and an intermediate-high or high risk of recurrence who have completed definitive locoregional treatment and have no evidence of disease. 2025. Disponible sur : clinicaltrials.gov/study/NCT05952557.
